Paper akzeptiert auf der NeurIPS 2026
zu finden.
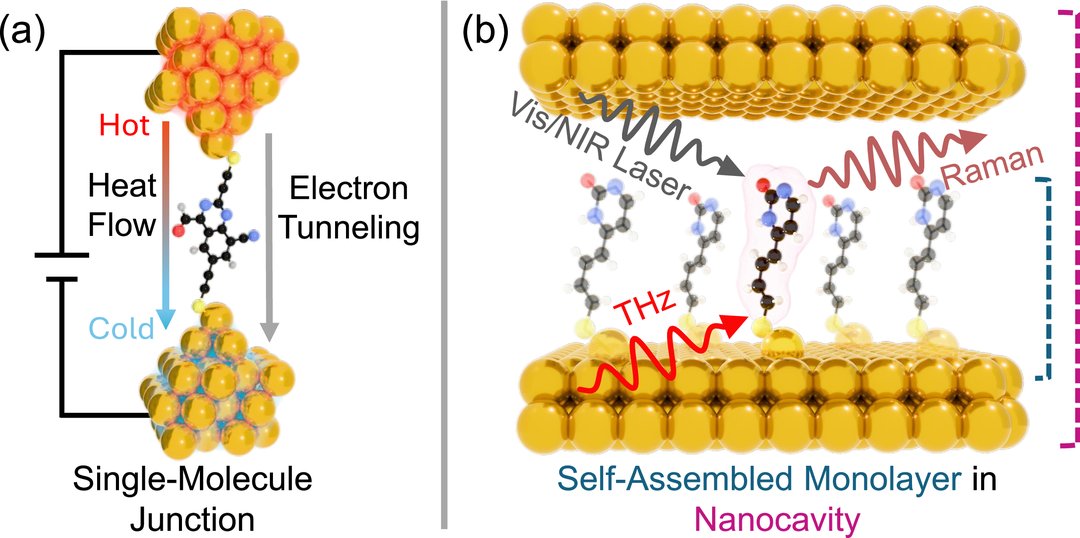
Bisherige generative KI-Modelle für das Moleküldesign sind stark auf vereinfachte Benchmark-Metriken in der pharmazeutischen Wirkstoffforschung optimiert. In realen Anwendungsfeldern stoßen diese Ansätze jedoch schnell an ihre Grenzen. Um dieses Problem zu lösen, stellen die Forschenden mit NMO eine neue Benchmark-Suite vor, die maschinelles Lernen mit quantenphysikalischen Simulationen verbindet. Ein striktes Evaluierungsprotokoll mit festem Simulationsbudget verhindert dabei aufgabenspezifische Voroptimierungen und belohnt echte Generalisierungsfähigkeit.
Während populäre Foundation-Modelle an diesen realen Optimierungsaufgaben scheitern, präsentiert das Forschungsteam einen Lösungsansatz: Durch eine neuartige graphenbasierte Molekülrepräsentation und ein synthetisches Vortraining ohne Datensatz-Bias lernt das Modell grundlegende chemische Bauprinzipien direkt. Die so entdeckten Moleküle übertreffen bisher in der Fachliteratur bekannte Bestwerte und demonstrieren, wie moderne KI-Methoden echte wissenschaftliche Entdeckungen ermöglichen können.
Weitere Informationen zum Paper und Code sind unter
http://blaschma.github.io/NeurIPS2026/index.html